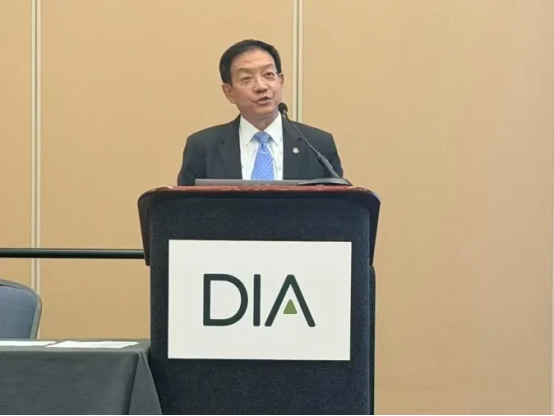
美东时间2026年6月16日下午,“中国专场”于2026年DIA全球年会期间举行。会场座无虚席,近200名药企代表、监管人士和投资人等齐聚,关注中国医药产业的最新变化。
会议由DIA全球会士苏岭博士主持。
首先,中国食品药品国际交流中心发展研究处负责人石慧女士就国家药品监督管理局(NMPA)在药品监管领域的国际交流与合作举措进行了详细介绍。她介绍,中国正通过多层次、多维度的国际合作,积极融入全球药品监管体系,并推动制度型开放,为全球制药企业创造更加开放、高效的发展环境。
一、全球监管合作网络不断拓展
石慧表示,NMPA不断拓展与“一带一路”沿线国家和金砖国家药品监管机构的合作,在监管政策协调、法律法规对接、能力建设、市场准入标准互认及上市后监管等方面加强了沟通与交流。同时,中国长期与世界卫生组织(WHO)保持有效沟通,积极参与全球药品治理,并已连续三届当选国际人用药品技术要求协调理事会(ICH)管理委员会成员。目前,中国已全面采纳并实施ICH全部指导原则,并正积极推进加入国际药品检查合作计划(PICS),以期在更高水平上与国际标准接轨。此外,在中药领域,NMPA积极推动中药材药典标准的国际协调,并牵头建立了西太区草药协调论坛,促进传统医药的全球融合发展。
石慧介绍,NMPA已提出一系列制度型开放新举措,旨在进一步提升监管透明度与国际参与度。具体措施包括:全面支持国际多中心临床试验(MRCT),优化境外新药的审评审批程序,以及探索开展生物制品跨境分段生产试点。这些举措不仅将缩短创新药在华上市周期,也为跨国企业提供了更灵活的生产和供应链布局选择。
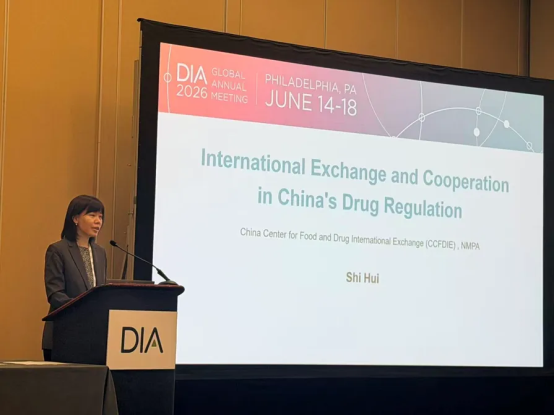
图片文字与数据 — DIA 2026演讲题目:药品监管国际交流合作
屏幕题目为中国药品监管的国际交流与合作,演讲者石慧,机构为国家药监局中国食品药品国际交流中心(CCFDIE)。页眉标示DIA全球年会,2026年6月14–18日,美国费城。
石慧 中国食品药品国际交流中心发展研究处负责人
随后,中国食品药品国际交流中心交流处周慧娟女士就中国药品监管改革进展进行了分享。近年来中国通过完善法律法规、优化审评审批流程、强化技术指导等举措,持续推动药品监管体系与国际接轨,改革成果已逐步显现。
2026年5月15日,新修订的《药品管理法实施条例》正式施行,明确支持以临床价值为导向的药物研发,优化药品注册审评审批流程,设立药品上市注册加快程序,明确药品再注册程序;对符合条件的儿童用药品、罕见病治疗用药品给予市场独占期,对含有新型化学成分的药品等进行数据保护。2025年3月,《中华人民共和国药典》(2025年版)发布,并于10月正式实施,对药物制剂、生产工艺及注册申请提出了更为规范的技术要求,为药品质量提供了坚实保障。
在审评审批制度改革方面,2025年9月,国家药监局(NMPA)在原有60日默示许可基础上,针对部分类别创新药推出30日临床试验审评审批通道,显著缩短了创新药进入临床阶段的等待时间。同时,2025年全年共发布49项技术指导原则,重点关注前沿技术、重大疾病及特殊人群用药等领域,迄今累计发布指导原则已超过600项,为行业研发提供了系统性指引。
NMPA积极推进多项改革成果落地,包括优化创新药物临床试验审评审批试点、优化药品补充申请审评审批程序,生物制品分段生产等改革试点工作,全面深化药品监管改革各项措施的落实。为加快创新药上市,NMPA鼓励企业加强研发,并对重点品种采取“提前介入、一企一策、全程指导、研审联动”等精准服务措施,有效提升了研发质量和效率。2025年全年共有76个创新药获批上市,充分体现了改革红利。
展望未来,周慧娟表示,NMPA将持续完善药品法律法规体系,提升监管能力,推进智慧监管建设;同时,将进一步加快与国际实践接轨,推动境外新药同步研发申报,积极参与全球药品治理,为构建人类卫生健康共同体贡献中国力量。
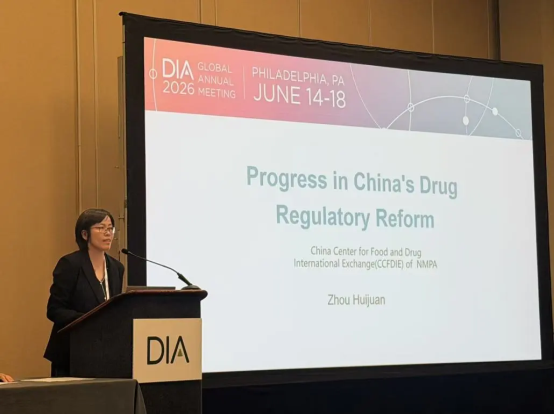
图片文字与数据 — DIA 2026演讲题目:中国药品监管改革进展
屏幕题目为中国药品监管改革进展,演讲者周慧娟,机构为国家药监局中国食品药品国际交流中心(CCFDIE)。页眉标示DIA全球年会,2026年6月14–18日,美国费城。
周慧娟 中国食品药品国际交流中心交流处
清华大学医学院陈晓媛教授系统梳理了2015年至2025年间中国临床试验格局的“演变”。她指出,过去十年是中国临床研究实现跨越式发展的关键时期,在数量规模、资源能力及政策环境等方面均取得了显著突破。
陈晓媛教授分享的数据显示,过去十年间,中国临床试验数量持续增长,2025年中国临床试验数量已占全球总量的50%,展现出强劲的增长势头。从申办方构成来看,中国企业发起的临床试验中,近90%在中国大陆开展,显示出本土创新活力的持续释放;而外资企业在中国开展的国际多中心临床试验(MRCT)比例显著提升,从2015年的2%跃升至2025年的11%,印证了中国在国际多中心试验体系中参与度和吸引力的双重增强。
在临床资源方面,备案机构数量稳步增加,形成了以北京、上海、广东等传统中心为龙头,成都、武汉、深圳等新兴中心加速崛起的多层次格局。主要研究者(PI)队伍迅速壮大,但排名前50的资深研究者仍承担了较大比例的试验任务,反映出高水平人才资源的集中度。临床试验效率指标方面,无论肿瘤还是非肿瘤临床试验项目启动时间都大幅缩短,I期试验效率尤为突出,中国肿瘤药物I期试验的招募效率为1.0(患者数/中心/月),而全球为 0.3(患者数/中心/月)。
陈晓媛教授还介绍了近期中国推出的临床试验相关的重要举措。在审评审批方面,新政策针对部分类别创新药及由中国研究者牵头的MRCT项目,将临床试验申请审评时间进一步压缩至30天,显著提高了研发启动效率。在管理路径上,我国已形成三种并行的临床试验开展模式:传统的IND注册路径、研究者发起的上市后研究路径(IIT),以及依据818号文设立的生物新技术路径,三条路径互为系统,旨在促进高质量的临床研究和创新发展。
陈晓媛教授最后表示,过去十年中国临床试验格局的演变,既是监管改革和产业投入共同作用的成果,也预示着未来中国将在全球创新药研发网络中发挥更加重要的枢纽作用。随着审评效率的持续优化和临床能力的不断提升,中国有望为全球患者带来更多高质量的临床研究数据和创新疗法。
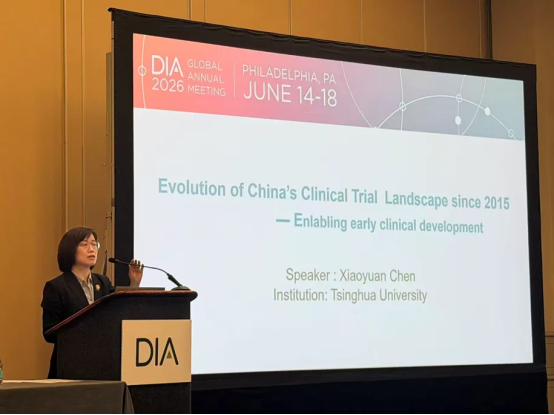
图片文字与数据 — DIA 2026演讲题目:中国临床试验发展
屏幕题目为2015年以来中国临床试验格局的演变——促进早期临床开发,演讲者陈晓媛,机构为清华大学。页眉标示DIA全球年会,2026年6月14–18日,美国费城。
陈晓媛 清华大学教授
在本次专题会议的专家讨论环节,勃林格殷格翰高级副总裁、大中华区研发和医学部负责人张维博士和银诺医药创始人、董事长兼CEO王庆华博士分别从跨国企业和中国本土生物创新企业的视角,就新环境下的企业战略方向分享了精彩见解,为与会者提供了多元化的行业思考。
张维博士指出,面对日益激烈的全球竞争格局,企业必须将创新置于核心位置,敢于涉足新治疗模态和创新实践,在全球化舞台上展现竞争力。他强调,中国本土企业在积极拓展海外市场的同时,也需审慎平衡“走出去”与深耕中国市场、实现本土商业成功之间的关系。此外,他建议政府进一步加强对“论文创新”的支持,即鼓励基础研究和早期概念验证,帮助企业获取更多关键资源,为长远发展奠定基础。
王庆华博士则从本土创新实践出发,提出创新应始于患者的真实需求,尤其在代谢性疾病等慢病领域,致力于提供有效、安全、便捷且可负担的长期健康服务方案。他特别强调,中国企业从一开始就应对标全球技术标准,自主建立完善的临床研究、CMC(化学、制造和控制)、QA(质量保证)及TV(治疗验证)体系,以明确的临床证据和价值驱动研发。在全球化布局方面,王庆华博士建议在新兴市场开展国际临床试验,这不仅有助于验证中国本土临床数据的全球适用性,也是拓展海外市场、提升国际竞争力的有效路径。
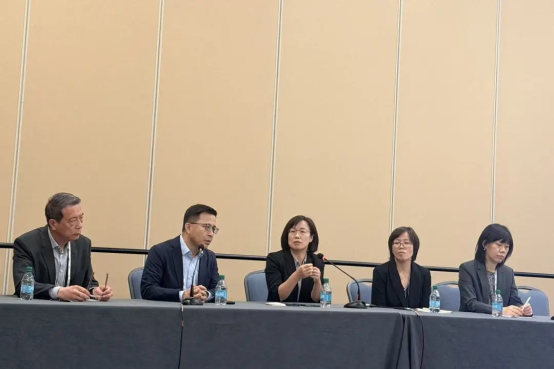
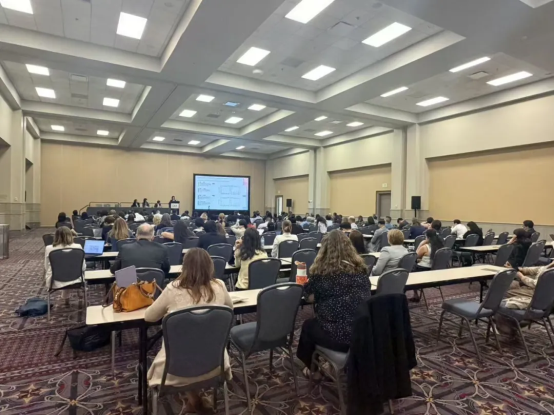
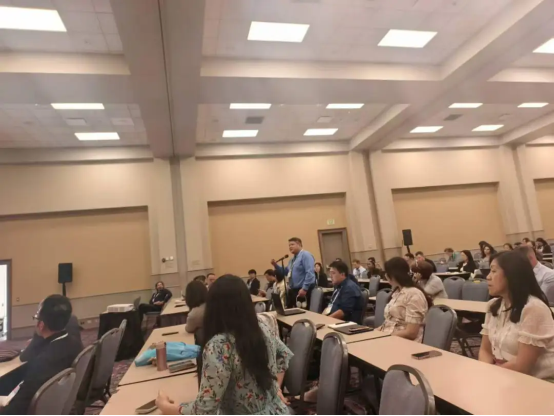
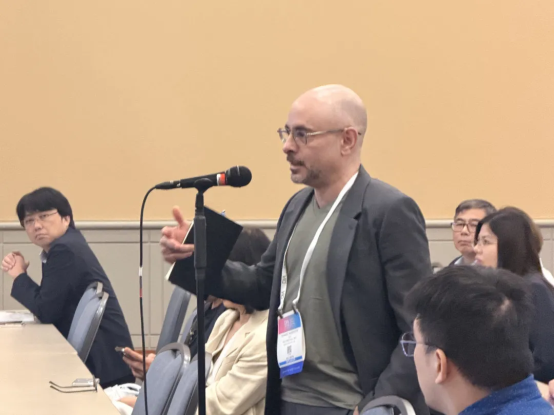
与会者表示,中国不再只是市场,更是规则参与者与效率标杆。监管与国际接轨的速度、临床资源的成熟度、政策对创新的包容度,都在为全球药企提供新的机遇窗口。越来越多的海外创新药企对中国的发展特别是开展早期临床投入极大的关注,有海外初创公司负责人当场表示希望把公司设到中国,以更快地推进项目临床开发。
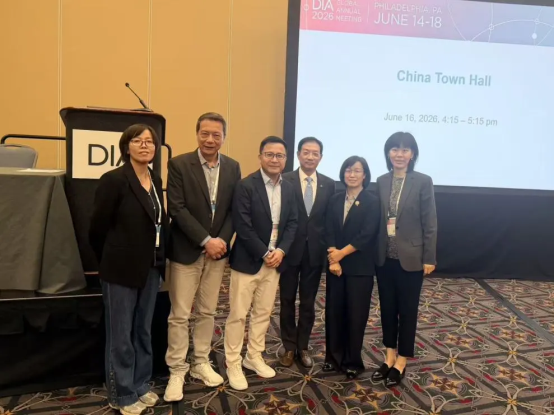
图片文字与数据 — DIA 2026中国专场时间
合影背景写明China Town Hall,2026年6月16日下午4:15–5:15;页眉为DIA全球年会,2026年6月14–18日,美国费城。
左起:周慧娟,王庆华,张维,苏岭,陈晓媛,石慧
本届DIA全球年会期间,美国FDA、欧盟EMA、英国MHRA、Health Canada以及巴西ANVISA分别举行药监专场,并举办了日本、中东、印度尼西亚、印度等国家专场。
文章来源:国际药物信息协会上海代表处